近日,我所能源催化转化全国重点实验室计算和数据驱动催化研究组(511组)肖建平研究员和龙军副研究员等在羟胺选择性电合成机制研究方面取得新进展。研究团队结合机器学习势和巨正则系综蒙特卡洛模拟,揭示了工作电位下钯(Pd)原位氢化重构引发的活性位点切换,可促进羟胺选择性生成。
已有实验发现,Pd具有较高氮氧化物(NOx)还原合成羟胺(NH2OH)的选择性。然而,传统静态Pd晶面的理论模拟结果却预测其更倾向生成氨(NH3)。这一矛盾表明,催化剂真实的活性结构可能并非原始的Pd表面,因此亟需揭示反应条件下的真实活性位点及其电子结构起源。
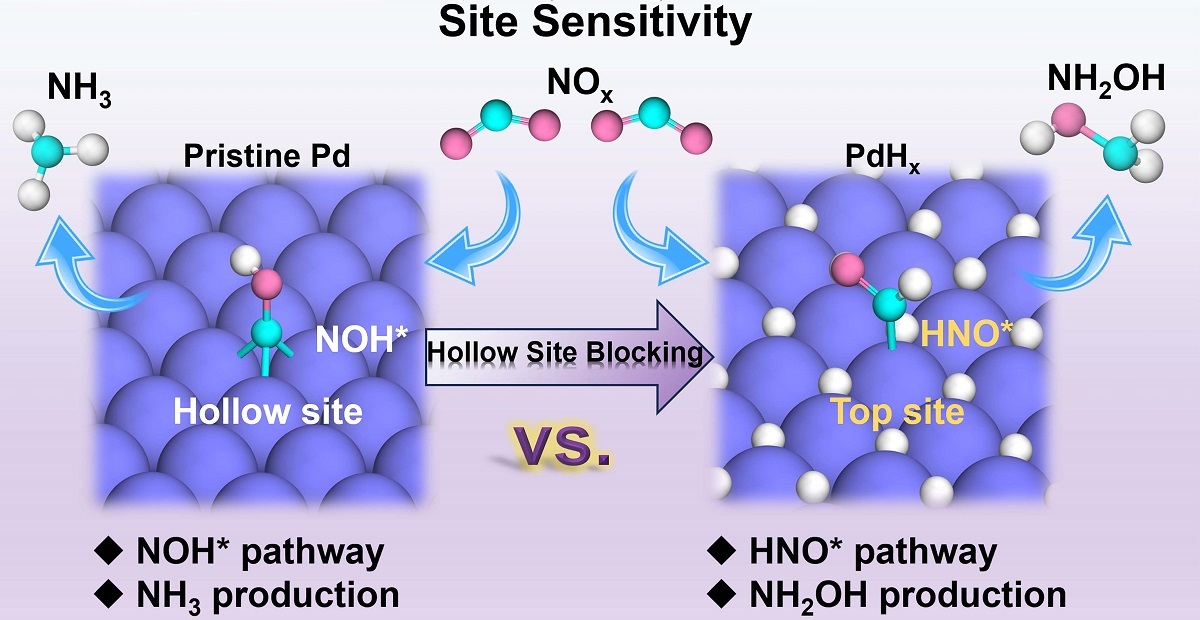
本工作中,研究团队利用37079个氢化钯(PdHx)构型训练机器学习势,通过巨正则蒙特卡洛模拟采样了约150万个结构,并结合自主开发的恒电势能垒计算方法和微观动力学分析,揭示了Pd原位氢化重构调控NH2OH选择性的机制。研究发现,工作电位下形成的PdHx具有较高的表面氢(H)覆盖度,H占据原有空位,迫使NO*在顶位吸附。吸附位的变化导致NO加氢由NOH路径转向HNO路径,最终生成NH2OH*。同时,氢化引起Pd的d带中心下移,削弱NH2OH吸附,使生成的NH2OH能够及时脱附并避免继续还原为NH3。基于上述机理,研究团队提出,顶位、HNO路径和NH2OH弱吸附可成为普适的高选择性羟胺电合成的设计原则,并将其推广到一系列不同的金属、金属化合物、单原子或双原子催化剂上。
相关研究以“Site Sensitivity Resulting in Selective Hydroxylamine Electrosynthesis”为题,于近日发表在《美国化学会志》(Journal of the American Chemical Society)上。该工作的第一作者是我所博士后井会娟。上述工作得到国家重点研发计划、国家自然科学基金、榆林中科洁净能源创新研究院能源革命科技专项、中国博士后科学基金等项目的资助。(文/图 井会娟)